Het Rubinstein-Taybi syndroom (RTS) is een zeldzaam, complex genetisch syndroom met brede duimen en tenen, kenmerkende gelaatstrekken en vaak een verstandelijke beperking. In dit artikel combineren de auteurs een casusbeschrijving met een overzicht van de belangrijkste medische aandachtspunten over de levensloop.
Het Rubinstein-Taybi syndroom (RTS) is een zeldzaam genetisch syndroom met een prevalentie van 1 op de 100.000 tot 1 op de 125.000.1 Afgelopen jaren is steeds meer bekend geworden over dit syndroom waarbij in 2024 ook een internationaal consensus-artikel is gepubliceerd.2 Het doel van ons artikel is het geven van een overzicht van veelvoorkomende gezondheidsproblemen bij RTS. Wij zullen dit doen aan de hand van een casus. De adviezen vanuit het consensus artikel en andere publicaties zijn door ons samengevat in een healthwatch om de gezondheid van zowel kinderen als volwassenen met RTS te kunnen vervolgen over de tijd.
Moleculaire achtergrond
RTS (MIM #180849; #61384; #61054; ORPHA 783) wordt veroorzaakt door pathogene varianten in het CREBBP-gen op chromosoom 16p13.3 (55-60% van de personen met RTS) en het EP300-gen op chromosoom 22q13.2 (8-10% van de personen met RTS).3 Bij ongeveer 30% van de personen met een klinische verdenking RTS kan geen moleculaire oorzaak aangetoond worden. De eiwitten CBP en p300 waarvoor de genoemde genen coderen, zijn transcriptie co-activatoren en acetyltransferases. Zij spelen een rol in verschillende processen, waaronder de regulatie van histonacetylering. De hypothese is dat RTS veroorzaakt wordt door epigenetische dysregulatie, onder andere door verminderde histonacetylering.4,5 RTS erft autosomaal dominant over. De varianten ontstaan bijna altijd de novo.3
Genetische diagnostiek
De diagnose RTS mag klinisch worden gesteld wanneer een persoon voldoet aan de recent opgestelde klinische criteria.2 Bij een gerichte verdenking op RTS kan via het Leids Universitair Medisch Centrum (LUMC) een sequentie- en CNV (kopienummer) analyse van het CREBBP- en EP300-gen worden aangevraagd. De diagnose RTS kan in geval van een bredere differentiaal diagnose ook gesteld worden door middel van een whole exome sequencing (WES) of whole genome sequencing (WGS). Pathogene varianten in het CREBBP– en EP300-gen geven een specifiek methyleringsprofiel. Wanneer na eerdere diagnostiek nog twijfel over de diagnose bestaat, kan het aantonen van de zogenoemde episignature bijdragen aan het vaststellen van de diagnose.
Uiterlijke kenmerken
In tabel 1 worden de uiterlijke kenmerken weergeven. De uiterlijke kenmerken zijn niet altijd even prominent aanwezig en zijn meer uitgesproken bij CREBBP-varianten dan bij de EP300-varianten.2
Tabel 1. Overzicht uiterlijke kenmerken2,3
| Gelaat | Handen en voeten | Huid | Overig |
| Boogvormige wenkbrauwen | Brede duimen | Hypertrichose | Kleine lengte |
| Lange wimpers | Brede grote tenen | Keloïd | Microcefalie |
| Neerwaartse stand van de ogen | Gedevieerde duimen en/of tenen | Cryptorchisme | |
| Hoog palatum | |||
| Convexe neusrug | |||
| Columella lager dan neusvleugels | |||
| Typische lach (versterkte nasolabiaal plooien, grimas lach) |
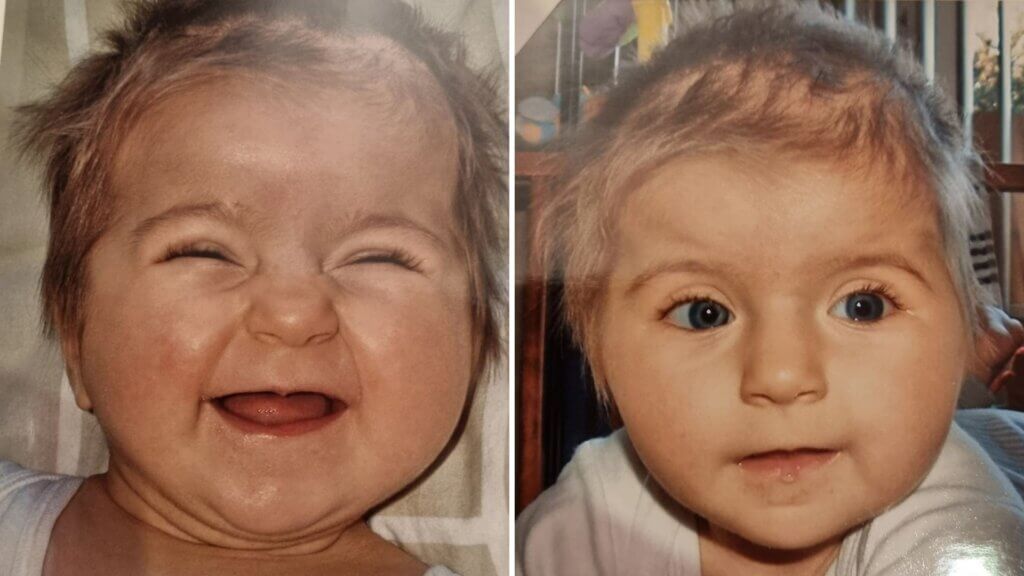
| Vrijwel direct na de geboorte (gecompliceerd door meconium-houdend vruchtwater) was er bij Jasmijn sprake van een hypoglykemie. Hiervoor heeft zij gedurende drie weken verschillende malen glucose intraveneus gehad en een neusmaag-sonde voor voeding en extra glucose. Vanwege de hypoglykemieën en opvallende uiterlijke kenmerken (gelaat, handen, voeten en beharing conform tabel 1) werd gedacht aan RTS en werd verder onderzoek ingezet. Bij Jasmijn werd de diagnose RTS op de leeftijd van dertien maanden bevestigd, op basis van een variant in het CREBBP-gen. |
Tekst loopt door onder de foto
Neonatale problemen
Tijdelijke hypoglykemieën treden bij een klein deel van de pasgeborenen met RTS op. Meestal volstaat extra glucose als behandeling. Hyperinsulinemische hypoglykemie is zeer zeldzaam en met name geassocieerd met variaties in het EP300 gen. Hierbij kunnen hypoglykemieën direct na de geboorte of in het eerste levensjaar optreden.2
Een ander probleem wat bij pasgeborenen met RTS vaak voorkomt zijn voedingsproblemen. In het eerste levensjaar heeft 80% van de kinderen met RTS voedingsproblemen.6 De problemen worden voornamelijk veroorzaakt door gegeneraliseerde hypotonie, recidiverende bovenste luchtweginfecties, een slechte tepelgreep bij borstvoeding en gastro-oesofageale reflux.2 Sondevoeding is regelmatig nodig, waarbij in de studie van Levetan et al. een percentage van 40% gerapporteerd wordt.6 De voedingsproblemen verdwijnen over het algemeen binnen het eerste levensjaar.
Congenitale hartafwijkingen komen voor bij ongeveer één op de drie personen met RTS.2 De meest voorkomende hartafwijkingen zijn een persisterende ductus arteriosus, een patent foramen ovale, een atrium septum defect en een ventrikel septum defect. 2,7 Het advies is om bij verdenking op RTS of een vastgestelde diagnose van het syndroom een echo van het hart te maken.2,6
| Tijdens het eerste levensjaar viel op dat Jasmijn zich wel ontwikkelde, maar dat de achterstand op leeftijdgenootjes steeds groter werd. Jasmijn kon uiteindelijk zitten op een leeftijd van veertien maanden. Zij liep op een leeftijd van twintig maanden. |
Groei en ontwikkeling
Tot aan de geboorte is meestal sprake van een normale groei. Kort na de geboorte buigt de groei af van normaal tot gemiddeld –2SD. Rondom de puberteit treedt geen groeispurt op en op volwassen leeftijd is de lengte gemiddeld –3SD.2 Het advies is de groei te monitoren met behulp van RTS specifieke groeicurves.2,3 Groeihormoon (GH)-deficiëntie is zeldzaam. Het is wel belangrijk om op indicatie GH-onderzoek te verrichten, aangezien behandeling kan leiden tot lengtewinst.3,8
Bij personen met RTS is sprake van een vertraagde ontwikkeling van motorische basisvaardigheden en taalontwikkeling.2,9 Daarnaast zijn de intra-individuele verschillen tussen personen met RTS groter dan de intra-individuele verschillen tussen personen zonder RTS.2
Het IQ varieert tussen 25 en 79, waarbij het verbale IQ doorgaans lager uitvalt dan het non-verbale IQ.2 Daarnaast blijft het werkgeheugen achter ten opzichte van het IQ.10 De verstandelijke beperking bij de EP300-variant is meestal licht en zelden ernstig, terwijl bij de CREBBP-variant deze doorgaans matig tot ernstig is.2
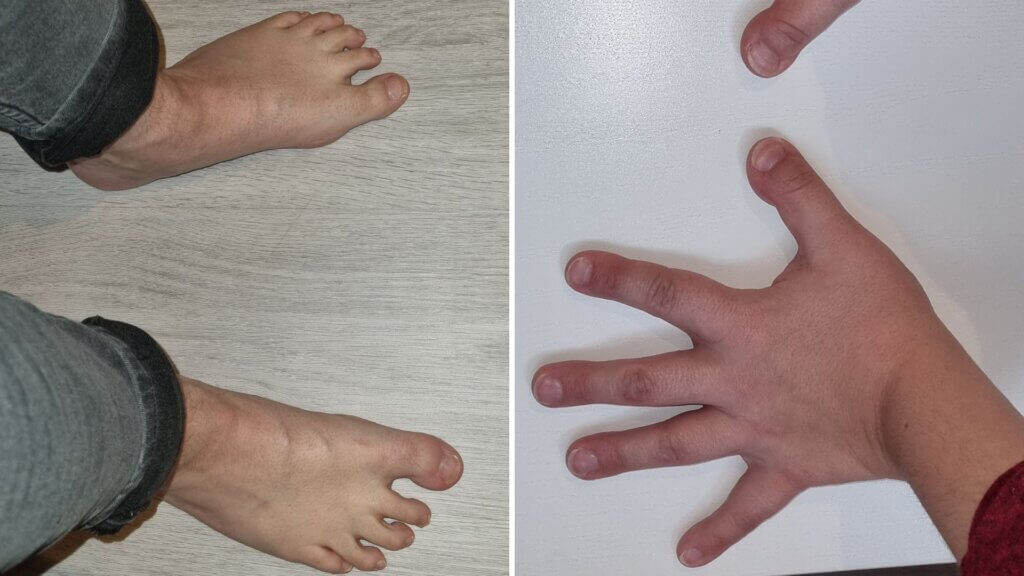
| In de eerste levensjaren van Jasmijn waren veel verschillende disciplines betrokken. Na een bezoek bij de oogarts bestonden twijfels over de aanleg van het netvlies van haar rechteroog, waarbij uiteindelijk sprake bleek van een geëxcaveerde papil. Bij een later bezoek was er sprake van een anisomyopie waarvoor Jasmijn een bril en occlusietherapie kreeg. Jasmijn heeft brede duimen en tenen beiderzijds. Daarnaast is de stand van de duimen bij Jasmijn anders dan bij andere kinderen. Hierbij was een ergotherapeut betrokken om de handfunctie in kaart te brengen en te bevorderen. |
Oogheelkunde
20-80% van de personen met RTS heeft oogheelkundige afwijkingen. De belangrijkste anatomische afwijkingen bij personen met RTS zijn congenitale traanbuis obstructie (11-47%), congenitaal glaucoom (4-11%), cataract (6-25%) en coloboom (10%).2 Retina afwijkingen komen frequent voor maar zijn vaak dusdanig subtiel dat het onopgemerkt blijft zonder groot verlies van visus.11
Een visuele beperking (optimale gecorrigeerde gezichtsscherpte < 0.3) komt bij 20% van de personen voor en wordt meestal veroorzaakt door deze anatomische afwijkingen.11 Bilaterale ernstige afwijkingen kunnen leiden tot infantiele nystagmus als gevolg van verminderde sensorische input vanaf de geboorte. Refractieafwijkingen en strabisme komen beiden zeer vaak voor (50-75%). Refractieafwijkingen kunnen snel veranderen met de leeftijd waardoor frequente controles nodig zijn, vooral onder de leeftijd van vijf jaar oud.2,3,11 Genereviews adviseert bij de diagnose RTS een oogheelkundige evaluatie gevolgd door jaarlijks controleonderzoek.3
Orthopedie
Afwijkingen van het bewegingsapparaat komen iets vaker voor bij personen met de CREBBP-varianten dan bij personen met EP300-varianten.12
Ledemaatafwijkingen: Bij RTS worden vaak brede duimen en brede grote tenen gezien en in mindere mate radiaal gedevieerde duimen. Deze afwijkingen komen vaker voor bij de CREBBP-variant dan bij de EP300-variant.2 De breedte van de grote tenen kan hinder veroorzaken bij het lopen of het dragen van schoenen.2 Radiaal gedevieerde duimen functioneren vaak goed en terugkeer van de deviatie na een operatie kan voorkomen. Het advies is daarom om een beslissing over chirurgie uit te stellen totdat de handfunctie van het kind goed geëvalueerd kan worden, rond de leeftijd van drie–vier jaar.2
Loopproblemen: Hypermobiliteit van de heupen, ellebogen, vingers, knieën en patella komen vaak voor.13-15 In combinatie met andere, minder goed begrepen factoren (spier-, bot- of neurologisch) kan dit leiden tot stijfheid en een typisch waggelend looppatroon bij adolescenten en volwassenen.2 Vooral patella dislocaties kunnen grote mobiliteitsproblemen veroorzaken waardoor behandeling belangrijk is.16,17 Een specifiek loopprobleem bij oudere kinderen en adolescenten wordt veroorzaakt door een aseptische ontsteking van het heupgewricht die lijkt op de ziekte van Perthes. Dit komt voor bij 3% van de personen, is vaak ernstig en spontane genezing kan twee tot drie jaar duren.13
Wervelkolomafwijkingen: Scoliose wordt beschreven bij bijna 20% van de personen met RTS.12 Spina bifida occulta wordt regelmatig vastgesteld maar heeft geen klinische (behandel) consequenties.2
Fracturen en osteoporose: Ook is er een verhoogd risico op fracturen bij zowel kinderen als volwassenen en 8% van de volwassenen heeft osteoporose, wat wijst op een mogelijk verstoorde botvorming bij RTS.18 Het advies is om bij diagnose van RTS een multidisciplinaire evaluatie van het bewegingsapparaat te laten plaats vinden. Nadien dient er bij elk bezoek aandacht te zijn voor de mobiliteit, zelfredzaamheid en het gangpatroon.3
Tekst loopt door onder de foto
| Op een leeftijd van twee jaar vond een ingreep onder narcose plaats. Jasmijn kreeg een paracentese van het trommelvlies van het linkeroor en een trommelvliesbuisje in het rechteroor. Ook werd ze onder narcose verder onderzocht door de uroloog. De uitmonding van haar urethra lag wat hoger en dieper dan je zou verwachten. Een expectatief beleid werd gevoerd omdat Jasmijn hier geen klachten van had. Tijdens detubatie trad een desaturatie op door dichtklappen van de luchtpijp. Ook in de nacht na de operatie had Jasmijn enkele malen een desaturatie tot 88% die spontaan herstelde. |
KNO
Vanwege de typische gelaatstrekken van personen met RTS (smalle kin en smalle mondholte) kunnen luchtwegproblemen ontstaan met daarbij recidiverende middenoorontstekingen.19 Recidiverende middenoorontstekingen kunnen vervolgens weer leiden tot gehoorverlies.20,21
Regelmatige controle van het gehoor is daarom aangewezen, in ieder geval bij diagnose en nadien jaarlijks. Eventueel frequenter bij een voorgeschiedenis van recidiverende otitis media.3
De afwijkende anatomie van het gelaat en verhoogde neiging tot collaps van de larynx leiden tot hogere percentages van slaapgerelateerde ademhalingsproblemen en obstructief slaapapnoe (OSA). OSA komt bij 25% van de volwassenen met RTS voor.13,22 Het advies is om alert te zijn op eventuele klachten die wijzen op obstructief slaap apneu syndroom (OSAS).3
Anesthesie
Preoperatief moet voorafgaand aan een grote chirurgische ingreep een polysomnografie worden overwogen vanwege het hogere risico op OSA.23 Perioperatief kan de afwijkende anatomie van het gezicht maskerventilatie, laryngoscopie en intubatie bemoeilijken. Aanvullend kunnen beperkingen in positionering als gevolg van scoliose, kyfose en hypermobiliteit aan de orde zijn.9,24 Tracheomalacie en bronchiale hyperreactiviteit kunnen het peri- en postoperatieve beloop bemoeilijken. Postoperatief dient men voorzichtig te zijn met het gebruik van opioïden om verergering van obstructieve symptomen en mogelijke apneus te voorkomen.3 Vanwege bovenstaande risico’s is het raadzaam om bij verwijzing voor een eventuele ingreep onder narcose duidelijke melding te maken van het syndroom en de gezondheidsrisico’s bij anesthesie.
Urologie
Afwijkingen van de urinewegen komen voor bij circa 23% van de personen met RTS en omvatten onder andere hoefijzernier, renale duplicatie, renale agenesie, renale dysplasie, hydronefrose, nefrolithiasis, vesico-ureterale reflux en urineweginfecties.2
Cryptorchisme (uni- of bilateraal) is de meest voorkomende genitale afwijking en wordt gezien bij 59–100% van de mannen met RTS. Daarnaast kan een shawl scrotum voorkomen, waarvoor geen behandeling nodig is; hierbij ligt het scrotum sjaalvormig om de penis.25 Aanbevolen wordt om bij diagnose te controleren op cryptorchisme alsook een bloeddrukmeting en echo nieren te verrichten.3
| Jasmijn had op kinderleeftijd vaak last van oorontstekingen en een loopoor. Daarnaast had zij recidiverende infecties, in het bijzonder luchtweginfecties en urineweginfecties. Vanwege de frequente infecties werd een onderzoek naar afweerstoornissen ingezet. Er werden geen afweerstoornissen vastgesteld. Jasmijn had een indicatie voor pneumokokken- en griepvaccinatie. Vanwege snurken en apneus werd een adenotomie uitgevoerd. Op zesjarige leeftijd werd vanwege ernstige OSAS gestart met nachtelijke non-invasieve beademing (BiPAP). |
Respiratoir
Bovenste luchtweginfecties komen regelmatig voor.2 Onderste luchtweginfecties zijn minder gebruikelijk maar kunnen voorkomen bij voedingsproblemen, microaspiratie en gastro-oesofageale reflux. In uitzonderlijke gevallen kan een immunodeficiëntie een rol spelen.26 De longfunctie kan secundair beperkt zijn als gevolg van restrictieve longaandoeningen gerelateerd aan scoliose en pulmonale hypertensie als gevolg van obstructief slaapapneu.27,28 Het wordt aanbevolen om zowel bij diagnose als nadien aandacht te hebben voor respiratoire klachten en risico op aspiratie.3
| Bij Jasmijn was de ontwikkeling van haar tanden opvallend. Na de onderste snijtanden in het midden kwamen er geen bovenste snijtanden door maar tanden meer lateraal in de mond. Uiteindelijk bleek sprake van maxillaire hypoplasie en crowding. Hiervoor werd Jasmijn op zestienjarige leeftijd geopereerd. |
Dentaal
Personen met RTS hebben een smal en sterk gewelfd gehemelte. Dentale afwijkingen zijn bijna altijd aanwezig waarbij het kan gaan om afwijkingen in het aantal tanden, afwijkende structuur, doorbraakafwijkingen, positie afwijkingen, hypoplasie van de maxilla en afwijkende tandvormen zoals zgn. talon cusps.9,29-31 Talon cusps zijn extra knobbeltjes aan de tongzijde van de snijtanden. Behandeling van talon cusps is alleen nodig als ze het sluiten van de mond of de beet belemmeren, of bij ernstige cariës.3 Het advies is om bij diagnose het gehemelte en de staat van het gebit te beoordelen en deze regelmatig via de tandarts te laten controleren.3
| Inmiddels is Jasmijn 22 jaar oud. Haar oogheelkundige afwijkingen en afwijkingen op KNO-gebied zijn momenteel stabiel. Zij gebruikt nog steeds Bipap vanwege OSAS. Zij is 152 cm lang. Zij heeft een matige verstandelijke beperking (WISC III (op acht- of negenjarige leeftijd) TIQ 49 (referentieleeftijd rond vijf jaar). Jasmijn heeft het VSO/ZMLK afgerond en gaat naar dagbesteding. Zij heeft een vriendelijk en zachtaardig karakter. Sinds kort woont Jasmijn onder begeleiding in een kleinschalige woongroep en dat bevalt haar goed. Jasmijn doet aan hardlopen, dansen en zwemmen. Zij heeft haar zwemdiploma’s A t/m C, zwemvaardigheid 1 t/m 3 en snorkelen 1. |
Tekst loopt door onder de foto

Gedrag
In de studie van Douzgou et al. werden slaapproblemen zoals OSA, moeite met doorslapen en een grote slaapbehoefte bij 62% van de personen met RTS gerapporteerd. Daarnaast bleek bij 83% gedrags- of psychiatrische problematiek voor te komen waaronder beperkte repetitieve interesses, autismespectrumstoornis (ASS) en obsessieve-compulsieve stoornis (OCD). Angstklachten kunnen al voorkomen op kinderleeftijd en tijdens de overgang naar puberteit en/of volwassenheid komen daarnaast agressie, frustratie en plotselinge stemmingswisselingen naar voren.18
Gedragskenmerken kunnen duidelijker worden naarmate personen ouder worden.18,29 Lacombe en collega’s (2024) beschreven bij het merendeel van de personen met RTS een korte aandachtspanne.2 Uit het onderzoek van Douzgou en collega’s (2022) bleek dat bij 17% sprake was van ADHD.18
Het advies is om vanaf 1-jarige leeftijd frequent te screenen op onder andere slaapstoornissen, ADHD, angstklachten en/of aanwijzingen voor ASS.3 Een kanttekening hierbij is dat ASS zich bij RTS vaker uit in repetitieve gedragingen dan in verminderd sociaal gedrag.2 Personen met RTS vertonen namelijk vaak sterkere sociale vaardigheden.32 Lacombe en collega’s (2024) vermelden dat ASS vaker voorkomt bij de CREBBP-variant dan bij de EP300-variant.2
Een hoge pijngrens wordt door veel ouders beschreven. Daarom is het advies aan zorgprofessionals om bij door ouders gerapporteerde subtiele gedragsveranderingen alert te zijn op mogelijke onderliggende ziekte of trauma.2
Overige gezondheidsproblemen
Er zijn nog een aantal gezondheidsproblemen relevant om te vermelden, welke nog niet naar voren zijn gekomen aan de hand van de casus van Jasmijn.
Gastro-intestinaal
Gastro-oesofageale reflux komt met name op kinderleeftijd veel voor. Bij volwassenen wordt reflux bij ongeveer 20% gerapporteerd.18 Eosinofiele oesofagitis wordt bij 3-5% van de mensen met RTS gerapporteerd. Obstipatie komt veelvuldig voor bij volwassenen met RTS, namelijk bij 80% van de volwassenen.18 Malrotaties komen weinig frequent voor, maar waarschijnlijk wel vaker dan in de algemene populatie.33
Neurologie
Er zijn verschillende case-series verschenen waarin MRI-afwijkingen beschreven worden bij mensen met RTS. De meest voorkomende intracraniële malformatie bij mensen met RTS zijn malformaties van het corpus callosum (74%). Periventriculaire posterieure witte stofafwijkingen (63%), malformaties van de cerebellaire vermis (58%) en een hypoplasie of agenesie van de bulbus olfactorius (32%) worden ook vaak gezien.2,34 De intracraniële afwijkingen hebben over het algemeen geen directe consequenties voor de medische zorg. Daarom wordt het routinematig uitvoeren van MRI-scans niet aanbevolen.2 Malformaties van het ruggenmerg, zoals tethered cord, syringomyelie, lipomen en spina bifida zijn beschreven. MRI wordt in dit geval alleen aanbevolen bij neurologische symptomen.
Epilepsie komt bij personen met RTS ook vaker voor, méér bij personen met een variant in het CREBBP-gen (9-33%) dan in het EP300-gen (0-10%).2,12,34 Aanvullend onderzoek (MRI cerebrum of EEG) wordt alleen op indicatie (bij neurologische klachten/vermoeden epilepsie) aanbevolen.2
Oncologie
Bij personen met RTS zijn zowel benigne als maligne tumoren beschreven. Eerdere publicaties meldden een prevalentie van 5–10%, voornamelijk hersentumoren en hematologische maligniteiten.29,35 Een Nederlandse studie toonde een verhoogd risico op meningeomen (8%) en pilomatricomen (17%), maar geen aantoonbaar verhoogd risico op maligne tumoren, al kon dit vanwege het geringe aantal aangedane individuen niet worden uitgesloten.35 Momenteel wordt bij personen jonger dan 40 jaar geen periodiek onderzoek naar maligniteiten geadviseerd. In hoeverre periodiek onderzoek bij personen ouder dan 40 jaar van meerwaarde is, blijft onduidelijk. Het advies is daarom om het geldende bevolkingsonderzoek te volgen.2
Dermatologie
Naast pilomatricomen komt keloïd bij personen met RTS vaker voor (10-60%).18,36 Keloïd is een bindweefselproliferatie die gekenmerkt wordt door huidkleurig, gelig of soms lichtrood, glanzend littekenweefsel dat vast aanvoelt. Meestal ontstaat het posttraumatisch of postinflammatoir, maar soms treedt het ook spontaan op. Keloïd onderscheidt zich van een hypertrofisch litteken doordat het zich uitbreidt buiten het gebied van de oorspronkelijke laesie en doordat het een verheven litteken blijft. Keloïd kan pijn en jeuk veroorzaken.37 De behandeling is vaak lastig waarbij het risico op een recidief hoog is.2
Levensloop en levensverwachting
Meer dan 90% van de personen met RTS bereikt de volwassen leeftijd.2 De levensverwachting is op dit moment nog niet precies bekend. Het is aannemelijk dat RTS in de huidige populatie volwassenen met een verstandelijke beperking onvoldoende herkend wordt waardoor sprake is van onderrapportage.3 Toekomstig onderzoek kan de levensloop en levensverwachting hopelijk beter in beeld brengen.
Expertisecentrum
Het expertisecentrum voor het Rubinstein-Taybi syndroom is ondergebracht in het Amsterdam UMC. Belangrijkste redenen voor consultatie of verwijzing zijn: 1. informatie na stellen van de diagnose, 2. laagfrequente follow-up (ook t.b.v. gegevensverzameling voor onderzoek over genotype-fenotype relatie, natuurlijk beloop inclusief levensverwachting en doodsoorzaken, en 3. (tijdelijke) medebehandeling of second opinion bij complexe vragen en problemen. Advies is om ouders en andere betrokkenen altijd te informeren over het expertisecentrum en eenmaal te verwijzen na toestemming. Juist het verwijzen van volwassenen met RTS helpt om veel gestelde vragen van ouders en andere betrokkenen over levensloop bij zeldzame genetische syndromen te kunnen beantwoorden. Als een polibezoek aan het expertisecentrum niet mogelijk of te belastend is voor personen met RTS en/of betrokkenen, kan ook een videoconsult of een online MDO georganiseerd worden.
Het RTS expertisecentrum werkt nauw samen met de Stichting RTS. Het expertisecentrum is uitgebreid met het Menke-Hennekam syndroom (MIM; ORPHA) dat ook veroorzaakt wordt door pathogene varianten in het CREBBP- en het EP300-gen, maar een heel ander fenotype (met subfenotypes) omhelst.
Healthwatch
In tabel 2 staan de aanbevelingen vermeld ten aanzien van de healthwatch voor personen met RTS op het moment van diagnose en voor specifieke leeftijdscategorieën nadien.
Dankwoord
Wij willen Jasmijn en haar ouders bedanken voor hun medewerking aan ons artikel en het aanleveren van de medische informatie en foto’s.
Tabel 2: Healthwatch
| Bij diagnose | 0-2 jaar | 2-18 jaar | ≥ 18 jaar | |
| Groei & ontwikkeling2 | X | X | X | P |
| Cognitie2 | X | X | X | P |
| Gedragskenmerken (incl. slaap)2,3,18 | X | X | X | X |
| Oogheelkunde (incl. visus)3 | X | X | X | X |
| Respiratoir (incl. OSA/OSAS)3 | X | X | X | X |
| KNO (incl. gehoor)3 | X | X | X | X |
| Anesthesie | X | X | X | X |
| Cardiovasculair2 | X | P | P | P |
| Endocrien2,3 | P | X | P | P |
| Urogenitaal3 | X | X | X | X |
| Gastro-intestinaal6 | X | X | X | X |
| Neurologie | X | X | X | X |
| Bewegingsapparaat3 | X | X | X | X |
| Dermatologie | X | P | X | X |
| Oncologie2,6 | P | – | – | P |
| Immunologie2,26 | X | P | P | P |
| Dentaal3 | X | X | X | X |
Legenda: X = gerichte aandacht noodzakelijk*; P = bij problemen.
In principe aandacht voor problemen door middel van anamnese en eventueel lichamelijk onderzoek. Wanneer ander aanvullend onderzoek geadviseerd wordt, staat dit in de tekst expliciet genoemd.
*Op basis van de literatuur zijn er geen duidelijke adviezen ten aanzien van de frequentie van gerichte aandacht.
Dit artikel is onderdeel van het juninummer van TAVG 2026.
Referenties
- Wincent J, Luthman A, van Belzen M, van der Lans C, Albert J, Nordgren A et al. CREBBP and EP300 mutational spectrum and clinical presentations in a cohort of Swedish patients with Rubinstein-Taybi syndrome. Mol Genet Genomic Med. 2015 Sep 22;4(1):39-45.
- Lacombe D, Bloch- Zupan A, Bredrup C, Cooper EB, Houge DS, García-Miñaur S et al. Diagnosis and management in Rubinstein-Taybi syndrome: first international consensus statement. J Med Genet. 2024;61(6):503–519.
- Stevens CA. Rubinstein-Taybi Syndrome. 2002 Aug 30 [Updated 2023 Nov 9]. In: Adam MP, Feldman J, Mirzaa GM, et al., editors. GeneReviews® [Internet]. Seattle (WA): University of Washington, Seattle; 1993-2025. Available from: https://www.ncbi.nlm.nih.gov/books/NBK1526/
- Kwok RP, Lundblad JR, Chrivia JC, Richards JP, Bächinger HP, Brennan RG et al. Nuclear protein CBP is a coactivator for the transcription factor CREB. Nature. 1994 Jul 21;370(6486):223-6.
- Kikuchi M, Morita S, Wakamori M, Sato S, Uchikubo-Kamo T, Suzuki t et al. Epigenetic mechanisms to propagate histone acetylation by p300/CBP. Nat Commun 2023 Jul 17;14(1):1403.
- Levetan C, Van Gils J, Saba A, Rodríguez-Fonseca C, Fieggen K, Tooke L. Rubinstein-Taybi Syndrome: Presentation in the First Month of Life. J Pediatr. 2022 Oct:249:106-110.
- Choi N, Kim HY, Lim BC, Chae JH, Kim SY, Ko JM. Genetic and clinical heterogeneity in Korean patients with Rubinstein-Taybi syndrome. Mol Genet Genomic Med. 2021 Oct;9(10):e1791.
- Marzuillo P, Grandone A, Coppola R, Cozzolino D, Festa A, Messa F et al. Novel cAMP binding protein-BP (CREBBP) mutation in a girl with Rubinstein-Taybi syndrome, GH deficiency, Arnold Chiari malformation and pituitary hypoplasia. BMC Med Genet. 2013 Feb 23;14:28.
- Hennekam RC, Van Den Boogaard MJ, Sibbles BJ, Van Spijker HG. Rubinstein-Taybi syndrome in the Netherlands. Am J Med Genet Suppl 1990;6:17-29. Available from: http://doi.wiley.com/10.1002/ajmg.v37%3A6%2B
- Waite J, Beck SR, Heald M, Powis L, Oliver C. Dissociation of Cross-Sectional Trajectories for Verbal and Visuo-Spatial Working Memory Development in Rubinstein-Taybi Syndrome. J Autism Dev Disorder. 2016 Jun; 24(6):2064-2071.
- Van Genderen MM, Kinds GF, Riemslag FC, Hennekam RC. Ocular features in Rubinstein- Taybi syndrome: investigation of 24 patients and review of the literature. Br J Ophthalmol 2000;84:1177–84.
- Fergelot P, Van Belzen M, Van Gils J, Afenjar A, Armour CM, Arveiler B et al. Phenotype and genotype in 52 patients with Rubinstein-Taybi syndrome caused by Ep300 mutations. Am J Med Genet A 2016;170:3069–82.
- Hennekam RCM. Rubinstein–Taybi syndrome. Eur J Hum Genet 2006;14:981–5.
- Mehlman CT, Rubinstein JH, Roy DR. Instability of the patellofemoral joint in Rubinstein- Taybi syndrome. J Pediatr Orthop 1998;18:508–11.
- Lázaro JS, Herráez SS, Gállego LD, Gállego LD, Caballero EG, Díaz JF et al. Spontaneous patella dislocation in Rubinstein Taybi syndrome. Knee 2007;14:68–70.
- Stevens CA, Carey JC, Blackburn BL. Rubinstein- Taybi syndrome: a natural history study. Am J Med Genet Suppl 1990;6:30–7.
- Rubinstein JH. Broad thumb- hallux (Rubinstein- Taybi) syndrome 1957- 1988. Am J Med Genet 1990;37:3–16.
- Douzgou S, Dell’Oro J, Fonseca CR, Rei A, Mullins J, Jusiewicz I et al. The natural history of adults with Rubinstein-Taybi syndrome: a families-reported experience. Eur J Hum Genet 2022;30:8417.
- Stocks RM, Egerman R, Thompson JW, Peery M. Airway management of the severely retrognathic child: use of the laryngeal mask airway. Ear Nose Throat J. 2002 Apr;81(4):223-6.
- Naimi DR, Munoz J, Rubinstein J, Hostoffer RW Jr. Rubinstein-Taybi syndrome: an immune deficiency as a cause for recurrent infections. Allergy Asthma Proc. 2006 May-Jun;27(3):281-4.
- Torres LC, Sugayama SM, Arslanian C, Sales MM, Carneiro-Sampaio M. Evaluation of the immune humoral response of Brazilian patients with Rubinstein-Taybi syndrome. Braz J Med Biol Res. 2010 Dec;43(12):1215-24.
- Zucconi M, Ferini-Strambi L, Erminio C, Pestalozza G, Smirne S. Obstructive sleep apnea in the Rubinstein- Taybi syndrome. Respiration 1993;60:127–32.
- Roland PS, Rosenfeld RM, Brooks LJ, Friedman NR, Jones J, Kim TW et al. Clinical practice guideline: Polysomnography for sleep-disordered breathing prior to tonsillectomy in children. Otolaryngol Head Neck Surg. 2011 Jul;145(1 Suppl):S1-15.
- Gathuya Z, Bosenberg A. Anaesthesia and Rubinstein- Taybi syndrome. South Afr J Anaesth Analg 2005;11:135–7.
- Kinderneurologie.eu: Aarskog syndroom [Internet] Available from: https://www.kinderneurologie.eu/ziektebeelden/syndromen/aarskog-syndroom
- Saettini F, Herriot R, Prada E, Nizon M, Zama D, Marzollo A et al. Prevalence of Immunological Defects in a Cohort of 97 Rubinstein-Taybi Syndrome Patients. J Clin Immunol. 2020 Aug;40(6):851-860.
- Bounakis N, Karampalis C, Sharp H, Tsirikos AI. Surgical treatment of scoliosis in RubinsteinTaybi syndrome type 2: a case report. J Med Case Rep. 2015 Jan 18;9:10.
- Choi HS, Yu JJ, Kim YH, Ko JK, Park IS. Pulmonary hypertension due to obstructive sleep apnea in a child with Rubinstein-Taybi syndrome. Korean J Pediatr. 2012 Jun;55(6):212-4.
- Stevens CA, Pouncey J, Knowles D. Adults with Rubinstein–Taybi syndrome. Am J Med Genet A 2011;155A:1680–4
- Bloch- Zupan A, Stachtou J, Emmanouil D, Arveiler B, Griffths D, Lacombe D. Oro- dental features as useful diagnostic tool in Rubinstein–Taybi syndrome. Am J Med Genet A 2007;143A:570–3.
- Martins F, Roussen AC, Rezende N, Hiraoka C, Zamunaro M, Gallottini M. Oral and cephalometric study in Brazilian Rubinstein–Taybi syndrome patients. Spec Care Dentist 2022 Mar;42(2):143148.
- Galéra C, Taupiac E, Fraisse S, et al. Socio-behavioral characteristics of children with RubinsteinTaybi syndrome. J Autism Dev Disord 2009;39:1252–60.
- Stevens CA. Intestinal Malrotation in Rubinstein –Taybi Syndrome. Am J Med Genet A 2015 Oct;167A(10):2399-401.
- Ajmone PF, Avignone S, Gervasini C, Giacobbe A, Monti F, Costantino A et al. Rubinstein-Taybi syndrome: new neuroradiological and neuropsychiatric insights from a multidisciplinary approach. Am J Med Genet B Neuropsychiatr Genet 2018;177:406–15.
- Boot MV, Van Belzen MJ, Overbeek LI, Hijmering N, Mendeville M, Waifisz Q. et al. Benign and malignant tumors in Rubinstein–Taybi syndrome. Am J Med Genet A. 2018 Mar;176(3):597-608.
- Van de Kar AL, Houge G, Shaw AC,de Jong D, van Belzen MJ, Peters DJ et al. Keloids in Rubinstein- Taybi syndrome: a clinical study. Br J Dermatol 2014;171:615–21.
- Sillevis Smitt, JH, van Everdingen JJE, e.a. In: Dematovenereologie voor de eerste lijn. 7th ed. Houten: Bohn Staleu Van Loghum; 2004.
Auteurs
- Anouk Bezuur; Abrona, Huis ter Heide, Nederland*
- Nina Elsing; Amarant, Tilburg, Nederland – Koraal, Landgraaf, Nederland*
- Janneke Verhoeven; ’s Heeren Loo, Wekerom, Nederland*
- Sylvia Huisman; Zodiak, Prinsenstichting, Purmerend, Nederland – RTS Expertisecentrum, Amsterdam UMC, Amsterdam, Nederland
*Deze auteurs hebben in gelijke mate bijgedragen aan het artikel en delen het eerste auteurschap.